

Регулювання медичних виробів в Україні
В Україні вимоги до медичних виробів встановлюються технічними регламентами. Саме вони визначають основні вимоги до безпечності та характеристик продукції, правила класифікації, процедури оцінки відповідності, вимоги до маркування, технічної документації та введення виробів в обіг.
Наразі регулювання побудоване на трьох окремих технічних регламентах залежно від категорії продукції:
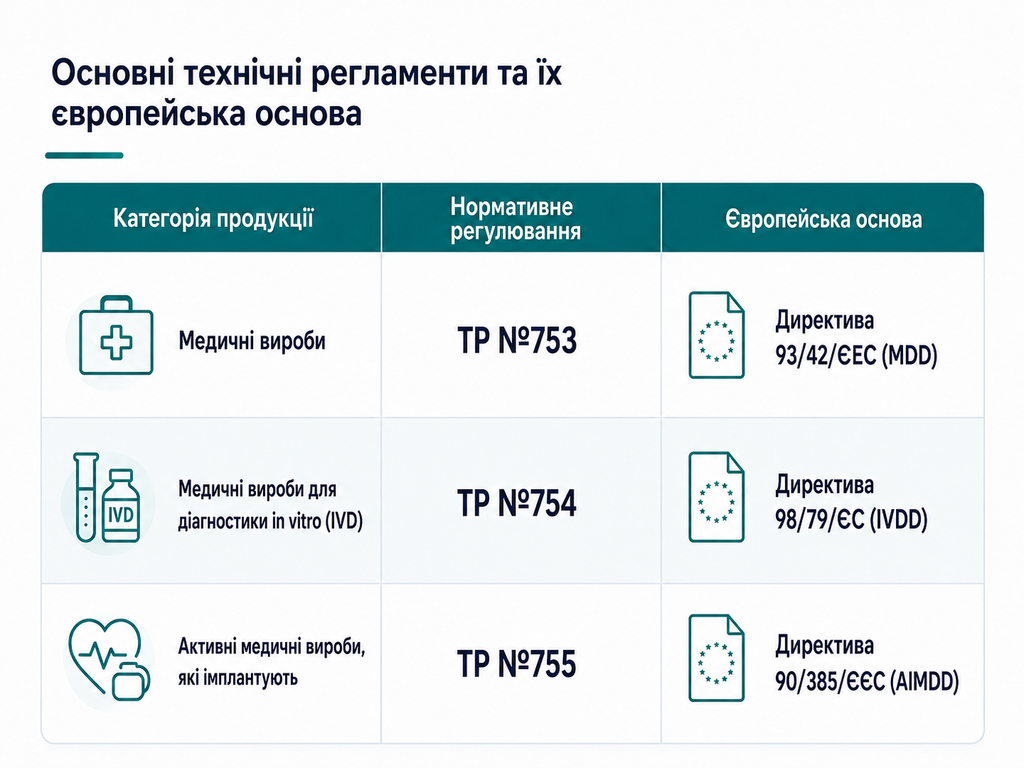
Така побудова українського регулювання наблизила вимоги до медичних виробів до європейської моделі.
Це має практичне значення для іноземних виробників: структура технічної документації, підхід до класифікації виробів, оцінки відповідності та роботи із системою управління якістю значною мірою базуються на знайомій європейській регуляторній логіці. Водночас наявність європейського EC сертифікату відповідності та нанесення на медичний виріб знаку європейської відповідності «CE» не замінює виконання українських вимог — перед введенням продукції в обіг необхідно пройти процедуру, передбачену українським законодавством.
Водночас, у грудні 2026 року набирають чинності нові Технічні регламенти: ТР №759 щодо медичних виробів та ТР №758 щодо медичних виробів для діагностики in vitro.
Для надання можливості учасникам ринку підготуватись до нових правил, введено перехідний період, відповідно до якого, медичні вироби які були введені в обіг не пізніше 30 грудня 2030 р., не може бути заборонено або обмежено з підстав невідповідності вимогам нового технічного регулювання.
Тому до переходу на нову систему оцінка відповідності медичних виробів здійснюється за чинними ТР № 753, № 754 та № 755 з урахуванням установлених перехідних положень.
Що таке медичний виріб
Медичний виріб — це продукт, який використовують у медицині для діагностики, профілактики, контролю або лікування захворювань і травм. Це може бути прилад, інструмент, імплант, матеріал, або навіть програмне забезпечення. Головна відмінність від лікарського засобу полягає в тому, що основний ефект медичного виробу досягається не за рахунок фармакологічної, імунологічної чи метаболічної дії на організм.
Розміщення медичних виробів на ринку України дозволяється виключно за умови попередньої оцінки відповідності таких виробів вимогам Технічного регламенту.
Основні шляхи оцінки відповідності медичних виробів
Залежно від класу ризику медичного виробу, його характеристик, способу виробництва та наявної документації можуть застосовуватися різні процедури оцінки відповідності. На практиці можна виділити чотири основні шляхи.
1. Оцінка відповідності шляхом аудиту виробництва
Цей шлях передбачає залучення призначеного органу з оцінки відповідності, який проводить аудит системи управління якістю виробника та перевіряє технічну документацію на медичні вироби. Аудит проводиться за місцем розташування виробника та, в деяких випадках, на виробничих майданчиках.
Такий підхід характерний насамперед для серійного виробництва медичних виробів. Після успішного проходження процедури видається сертифікат оцінки відповідності, який діє 5 років. Протягом строку його дії проводяться щорічні наглядові аудити, які є значно більш простими та дешевими, у порівнянні із сертифікаційним аудитом.
2. Оцінка відповідності шляхом визнання європейського сертифіката
Якщо медичний виріб уже пройшов оцінку відповідності в Європейському Союзі із залученням європейського нотифікованого органу, результати такої оцінки можуть бути використані українським органом оцінки відповідності.
У такому випадку український орган з оцінки відповідності аналізує наявний європейський сертифікат та технічний файл на медичний виріб. Це дозволяє не повторювати в повному обсязі роботи, результати яких можуть бути визнані в Україні, та зазвичай спрощує, пришвидшує і здешевлює процедуру порівняно з повною оцінкою відповідності.
Отриманий сертифікат відповідності обмежений терміном дії Європейського сертифікату та переліком товарів, зазначених у ньому.
Аудит виробництва при даній процедурі не проводиться.
3. Самодекларування та реєстрація
Для медичних виробів, щодо яких законодавство не вимагає участі призначеного органу з оцінки відповідності, виробник самостійно підтверджує відповідність продукції встановленим вимогам. Такий підхід застосовується, зокрема, до медичних виробів класу I.
Водночас самодекларування не зводиться до підписання декларації про відповідність. До складення декларації виробник повинен провести оцінку відповідності вимогам Технічного регламенту, визначити застосовні Основні вимоги, сформувати технічну документацію та забезпечити наявність доказів, які підтверджують безпечність і відповідність виробу. Також повинні бути належним чином підготовлені маркування та інструкція із застосування, якщо вона передбачена.
Особливість самодекларування полягає в тому, що призначений орган попередньо не перевіряє технічну документацію та правильність проведеної виробником оцінки відповідності. Тому відповідальність за обґрунтованість декларації та наявність документальних доказів відповідності покладається на виробника. Відповідна документація повинна зберігатися та бути доступною для надання органу ринкового нагляду у разі перевірки.
Для медичних виробів класу I, а також для медичних виробів, виготовлених на замовлення, систем медичних виробів і процедурних наборів у передбачених законодавством випадках здійснюється реєстрація у Реєстрі Держлікслужби.
4. Оцінка відповідності партії медичних виробів
Цей шлях дозволяє підтвердити відповідність конкретної партії медичних виробів без проведення повного аудиту системи управління якістю.
Орган з оцінки відповідності проводить перевірку продукції та необхідної документації щодо визначеної партії. Результат такої оцінки стосується виключно продукції, що входить до перевіреної партії, а не всього серійного виробництва.
Така процедура є вигідною для однотипної продукції, яка імпортується нечасто. У разі ввезення широкого асортименту товарів, перевірці підлягає кожна номенклатурна одиниця, що впливає на кінцеву вартість проєкту.
У разі успішного проходження процедури, орган оцінки відповідності видає сертифікат на партію.
На медичні вироби які успішно пройшли процедуру оцінки відповідності вимогам Технічного регламенту повинно бути нанесено маркування знаком відповідності технічним регламентам.
Класифікація медичних виробів
Медичні вироби поділяються на класи I, IIа, IIб і III. Класифікація здійснюється відповідно до критеріїв, визначених у додатку 2 Технічного регламенту № 753
Від класу медичного виробу залежить застосовна до нього процедура оцінки відповідності.
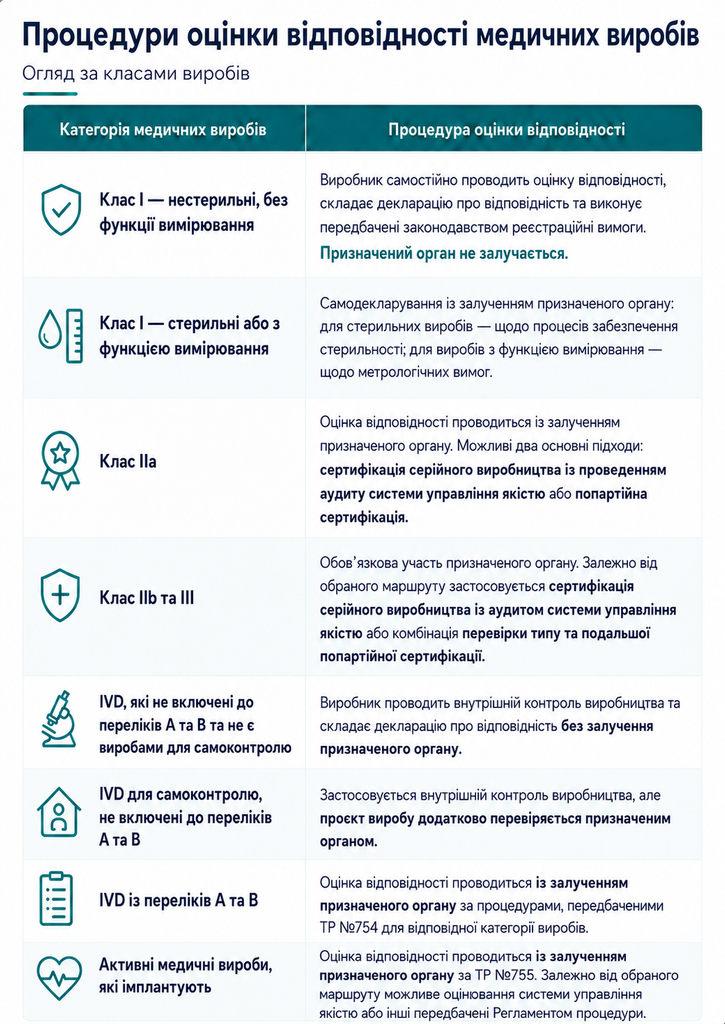
Наказом МОЗ від 22.01.2020 № 142 затверджено Методичні рекомендації щодо застосування правил класифікації медичних виробів.
Призначені органи з оцінки відповідності медичних виробів
Якщо процедура оцінки відповідності передбачає участь незалежної третьої сторони, її проводить призначений орган з оцінки відповідності. У Європейському Союзі аналогічні організації називаються нотифікованими органами (Notified Bodies).
Проводити оцінку відповідності за відповідним Технічним регламентом може орган, який має необхідну акредитацію та чинне призначення від Мінекономіки на виконання таких робіт. Призначення визначає, за якими саме технічними регламентами та процедурами орган має право проводити оцінку відповідності.
|
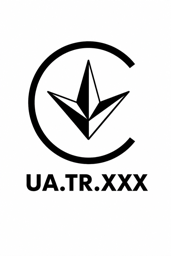
Кожному призначеному органу присвоюється власний ідентифікаційний номер у форматі UA.TR.XXX. Якщо призначений орган залучався до оцінки відповідності у випадках, коли Технічний регламент передбачає зазначення його номера, він наноситься поряд зі знаком відповідності технічним регламентам — на медичному виробі або його упаковці (етикетці), а також в інструкції із застосування, якщо вона є обов’язковою. |
 |
Виробник або його Уповноважений представник самостійно обирає призначений орган, з яким проходитиме оцінку відповідності.
Попри єдині законодавчі вимоги до таких органів, на практиці вони можуть суттєво відрізнятися за підходом до роботи. При виборі варто враховувати досвід із конкретними видами медичних виробів, вимоги до технічної документації, завантаженість аудиторів, можливість проведення аудиту іноземною мовою, строки виконання робіт і вартість послуг.
Для сертифікації серійного виробництва доцільно порівнювати не лише початкову вартість отримання сертифіката, а й витрати на його подальше підтримання: наглядові аудити, оцінювання змін, розширення переліку продукції або виробничих майданчиків та інші супровідні роботи. Тому вибір призначеного органу може суттєво впливати як на загальну вартість, так і на строки та зручність проходження всієї процедури оцінки відповідності.
Уповноважений представник виробника медичних виробів
Якщо виробник медичного виробу не є резидентом України, для введення його продукції в обіг в Україні він повинен призначити Уповноваженого представника. Ним може бути зареєстрована в Україні юридична або фізична особа, якій виробник передає визначені повноваження щодо виконання вимог законодавства у сфері медичних виробів.
Найменування та адреса Уповноваженого представника повинні бути зазначені на маркуванні і в інструкції із застосування медичного виробу.
Повноваження представника оформлюються письмово. На практиці доцільно укладати з виробником договір, у якому визначаються функції, права та обов’язки сторін, а також оформлювати довіреність. Довіреність може використовуватися для підтвердження повноважень перед органами з оцінки відповідності, митними органами, державними установами та іншими третіми особами.
Уповноважений представник забезпечує взаємодію іноземного виробника з українськими органами державної влади, органами з оцінки відповідності та іншими учасниками ринку. Він також виконує передбачені законодавством регуляторні функції після введення продукції в обіг, зокрема у питаннях надання необхідної документації та взаємодії з органами ринкового нагляду.
Для одного медичного виробу виробник призначає одного Уповноваженого представника. Водночас законодавство не вимагає, щоб один представник обслуговував увесь асортимент виробника: для різних медичних виробів можуть бути призначені різні Уповноважені представники.
Функції Уповноваженого представника може виконувати український імпортер або дистриб’ютор продукції. Виробник також може залучити незалежну спеціалізовану компанію, яка не бере участі у постачанні чи продажу медичних виробів і виконує виключно регуляторні функції.
Pharma Navigation надає послуги Уповноваженого представника іноземним виробникам медичних виробів в Україні. Такий формат особливо зручний для виробників, які працюють одночасно з декількома імпортерами або дистриб’юторами та бажають передати функції Уповноваженого представника незалежній компанії.
Це дозволяє виробнику зберігати єдину регуляторну модель роботи на українському ринку незалежно від зміни чи кількості дистриб’юторів, а також краще контролювати доступ до конфіденційної технічної документації. Залучення незалежного Уповноваженого представника дозволяє централізувати зберігання та обмін такою документацією і надавати її лише в обсязі, необхідному для виконання регуляторних вимог.
Pharma Navigation забезпечує виконання функцій Уповноваженого представника, взаємодію з виробником та органом ринкового нагляду, роботу з регуляторною документацією та супровід питань, пов’язаних із введенням і подальшим обігом медичних виробів на українському ринку.
Вимоги до маркування та інструкції
Для введення медичного виробу в обіг в Україні необхідно адаптувати його маркування та інструкцію із застосування до вимог Технічного регламенту. Для імпортної продукції це зазвичай означає не просто переклад оригінальної упаковки, а перевірку того, чи містить вона всі відомості, які вимагаються в Україні.
Інформація про медичний виріб, призначена для споживача або користувача, повинна надаватися українською мовою. При цьому на упаковці можуть залишатися й інші мови — наприклад, оригінальне багатомовне маркування виробника.
На маркуванні зазначаються відомості, необхідні для ідентифікації виробу та його безпечного використання. Залежно від конкретного виробу це, зокрема, найменування та адреса виробника, вміст упаковки, номер партії або серійний номер, строк придатності, інформація про стерильність, умови зберігання, спеціальні умови використання, попередження та застереження. Якщо призначення виробу не є очевидним для користувача, його також необхідно чітко зазначити.
Для продукції іноземного виробника окрему увагу слід приділити даним Уповноваженого представника в Україні. Технічний регламент №753 вимагає зазначення його найменування та місцезнаходження для імпортованих виробів. Якщо медичний виріб супроводжується інструкцією із застосування, дані Уповноваженого представника повинні бути наведені також в інструкції.
Медичні вироби після проходження передбаченої для них процедури оцінки відповідності маркуються знаком відповідності технічним регламентам. Він наноситься на медичний виріб або його упаковку, а також на інструкцію із застосування. Якщо до оцінки відповідності залучався призначений орган, поряд зі знаком зазначається його ідентифікаційний номер.
За загальним правилом інструкція із застосування вкладається в упаковку кожного медичного виробу. Водночас для виробів класів I та IIa ТР № 753 передбачає виняток: інструкція може не надаватися, якщо виріб може безпечно використовуватися без неї.
Зміст інструкції залежить від призначення, конструкції та способу використання конкретного виробу. Пункт 47 містить широкий перелік інформації, яка додається у разі потреби.
Є також дві формальні вимоги, які варто окремо перевіряти під час адаптації інструкції. Інструкція повинна містити дані Уповноваженого представника виробника в Україні, а також дату випуску або останнього перегляду інструкції.
Тому підготовка української інструкції — це не просто переклад оригінальної. Після перекладу необхідно окремо перевірити документ на відповідність ТР № 753 і доповнити його локальними відомостями, яких не було в документації виробника.
Символи на маркуванні
Значну частину інформації на медичних виробах можна передавати не текстом, а за допомогою стандартизованих графічних символів. Для цього застосовується ДСТУ EN ISO 15223-1:2022 «Вироби медичні. Символи, застосовані під час маркування на медичних виробах, етикетках та в супровідній документації. Частина 1. Загальні вимоги». Стандарт є чинним в Україні з 31 грудня 2023 року та замінив попередню редакцію ДСТУ EN ISO 15223-1:2018.
До таких позначень належать, наприклад, символи виробника, дати виготовлення, номера партії, серійного номера, строку придатності, стерильності, одноразового використання та необхідності ознайомитися з інструкцією. Використання стандартизованих символів дозволяє компактніше оформити упаковку і водночас зробити ключову інформацію зрозумілою для користувачів у різних країнах.
Реклама та промоція медичних виробів
Реклама медичних виробів в Україні дозволена за умови, що відповідний виріб дозволений до застосування в Україні. Основні спеціальні вимоги встановлює Закон України «Про рекламу», а достовірність рекламних тверджень також має оцінюватися з урахуванням законодавства про захист від недобросовісної конкуренції.
На відміну від лікарських засобів, для медичних виробів немає поділу на рецептурні та безрецептурні категорії, який визначав би можливість їх рекламування. Водночас реклама повинна містити об’єктивну інформацію про виріб і не перебільшувати його властивості. Забороняються, зокрема, твердження про гарантований лікувальний ефект, позиціонування виробу як «найбільш ефективного» чи «найбільш безпечного», посилання на конкретні випадки успішного застосування, рекомендації медичних працівників, а також інформація, здатна ввести споживача в оману щодо характеристик або ефективності виробу. У рекламі також не допускається участь лікарів або осіб, зовнішній вигляд яких їх імітує.
Оцінка допустимості рекламних тверджень здійснюється самим рекламодавцем до їх публікації.
Окремо слід відрізняти рекламу для широкої аудиторії від професійної промоції, адресованої медичним та фармацевтичним працівникам. Для матеріалів, що розміщуються у спеціалізованих професійних виданнях або на спеціалізованих вебсайтах, Закон «Про рекламу» передбачає окремий режим, і частина загальних обмежень статті 21 на таку комунікацію не поширюється.
Перед публікацією рекламних і промоційних матеріалів доцільно перевіряти не лише їх формальну відповідність законодавству, а й доказову базу кожного заявленого ефекту. Pharma Navigation проводить регуляторну перевірку рекламних матеріалів, оцінює допустимість заявлених властивостей та допомагає адаптувати маркетингові твердження до вимог українського законодавства.
Застосування інших Технічних регламентів
В окремих випадках медичний виріб одночасно підпадає під дію не лише профільного Технічного регламенту щодо медичних виробів, а й інших технічних регламентів. У такому разі виробник повинен врахувати всі вимоги, застосовні до конкретного виробу, під час його оцінки відповідності та підготовки технічної документації. Законодавство допускає оформлення декларації про відповідність із зазначенням декількох технічних регламентів, якщо на продукцію поширюється їх дія.
Для медичних виробів найчастіше можуть бути актуальними:
- Технічний регламент обмеження використання деяких небезпечних речовин в електричному та електронному обладнанні (RoHS), затверджений постановою КМУ № Він поширюється, зокрема, на електричні та електронні медичні вироби, включаючи IVD. Водночас ТР містить власні винятки — зокрема, з його сфери виключені активні медичні вироби, які імплантують.
- Технічний регламент радіообладнання (RED), затверджений постановою КМУ № Його необхідно враховувати, якщо медичний виріб має функції радіозв’язку та підпадає під визначення радіообладнання — наприклад, використовує Bluetooth, Wi-Fi або інші технології бездротової передачі даних.
Тому під час визначення маршруту оцінки відповідності важливо оцінювати не лише медичне призначення виробу, а й його технічні характеристики. Один і той самий виріб може одночасно відповідати вимогам ТР щодо медичних виробів, RoHS та ТР радіообладнання.
Окремо слід звернути увагу на медичні вироби з функцією вимірювання. Технічний регламент законодавчо регульованих засобів вимірювальної техніки № 94 не поширюється на засоби вимірювальної техніки, які є медичними виробами або медичними виробами для діагностики in vitro. Вимоги до їх вимірювальної функції оцінюються в межах відповідного регулювання медичних виробів.
Ринковий нагляд
Після введення продукції в обіг вона стає об’єктом державного ринкового нагляду, під час якого може перевірятися її фактична відповідність вимогам технічних регламентів.
До 31 грудня 2026 року органом державного ринкового нагляду за медичними виробами залишається Держлікслужба. З 1 січня 2027 року ці функції переходять до Українського фармацевтичного агентства (УФА), яке створене як правонаступник Держлікслужби та, серед іншого, здійснюватиме технічне регулювання і ринковий нагляд медичних виробів.
Ринковий нагляд може здійснюватися шляхом планових перевірок відповідно до секторального плану, а також позапланових заходів у випадках, передбачених законодавством. Перевірки проводяться безпосередньо в учасників ланцюга постачання — зокрема у розповсюджувачів медичних виробів. Окремо при ввезенні продукції в Україну митні органи здійснюють державний контроль продукції та можуть взаємодіяти з органом ринкового нагляду.
На практиці особливу увагу приділяють маркуванню, інструкції із застосування та документам, що підтверджують відповідність виробу. Серед типових порушень, які виявляє Держлікслужба, — відсутність української мови на упаковці, знака відповідності, даних Уповноваженого представника, необхідної інформації для ідентифікації виробу, інструкції або дати її випуску чи останнього перегляду.
Виявлення порушення не обмежується штрафом. Залежно від його характеру та ризику орган ринкового нагляду може вимагати усунути невідповідність, обмежити або заборонити надання продукції на ринку, вилучити її з обігу чи відкликати вже реалізовані вироби.
Розмір штрафу залежить не лише від серйозності порушення, а й від виду порушення, статусу суб’єкта господарювання та повторності. Штрафи накладаються за кожну модель, артикул чи партію продукції, яка є небезпечною, становить ризик та/або не відповідає встановленим вимогам, незалежно від кількості одиниць такої продукції та/або місць її реалізації.
Наші послуги
Pharma Navigation супроводжує виробників та імпортерів медичних виробів на всіх етапах оцінки відповідності та підготовки продукції до введення в обіг в Україні. Ми допомагаємо визначити застосовні вимоги та оптимальний маршрут оцінки відповідності, організовуємо взаємодію з призначеним органом, аналізуємо наявну документацію та координуємо підготовку документів, необхідних для проходження процедури.
У межах проєкту ми можемо супроводжувати комунікацію між виробником, Уповноваженим представником та органом з оцінки відповідності, допомагати з підготовкою декларації про відповідність, адаптацією маркування та інструкції із застосування, а також іншими регуляторними питаннями, що виникають під час виходу медичного виробу на український ринок.
Окремо Pharma Navigation надає:
- послуги Уповноваженого представника іноземного виробника в Україні;
- юридичний та регуляторний супровід виробників, Уповноважених представників, імпортерів і дистриб’юторів медичних виробів.
Такий формат дозволяє передати координацію регуляторного процесу одній команді та мінімізувати необхідність самостійної взаємодії з різними учасниками процедури оцінки відповідності.